Salud e inmunidad · Enfermedades poco frecuentes
Síndrome de Wiskott-Aldrich y factor de transferencia: qué sabemos sobre las defensas
Conoce las señales de esta enfermedad genética, cómo afecta la sangre y la piel, y por qué el factor de transferencia llamó la atención de los investigadores.
El síndrome de Wiskott-Aldrich es una enfermedad genética poco frecuente que puede manifestarse desde los primeros meses de vida con infecciones repetidas, manchas rojas o moradas en la piel, sangrados fáciles y eccema. Para muchas familias, los primeros signos parecen problemas separados, aunque tienen una explicación común: una alteración que afecta tanto las defensas del organismo como las células de la sangre encargadas de detener las hemorragias.[1][2]
El interés por el factor de transferencia surgió cuando los investigadores comenzaron a estudiar cómo funcionaban las células inmunitarias en personas con este síndrome. Las investigaciones históricas describieron cambios en ciertas respuestas de las defensas y mejorías en algunos pacientes. Entender qué se observó ayuda a conocer el origen de esta línea de investigación y sus preguntas pendientes.[4][5]
¿Qué es el síndrome de Wiskott-Aldrich?
El síndrome de Wiskott-Aldrich, que a veces aparece abreviado como SWA o WAS por sus siglas en inglés, es una inmunodeficiencia primaria, es decir, una condición presente desde el nacimiento que altera algunas funciones del sistema inmunitario. También afecta a las plaquetas, que son fragmentos celulares indispensables para que la sangre forme coágulos cuando existe una lesión.[1][3]
La enfermedad está relacionada con cambios en un gen llamado WAS. Este gen participa en la producción de una proteína necesaria para que determinadas células de la sangre se organicen, se desplacen y se comuniquen. Cuando la proteína funciona de manera anormal, algunas células encargadas de la defensa tienen dificultades para realizar sus tareas y pueden producirse alteraciones en el número y el tamaño de las plaquetas.[2][3]
Los síntomas pueden ser muy diferentes de una persona a otra. En algunos niños predominan las lesiones de la piel o los moretones, mientras que otros presentan infecciones importantes, sangrados o problemas autoinmunes. Esa variedad hace que identificar el conjunto de señales sea particularmente útil.[3]
¿Cuáles son sus síntomas y cómo se manifiesta?
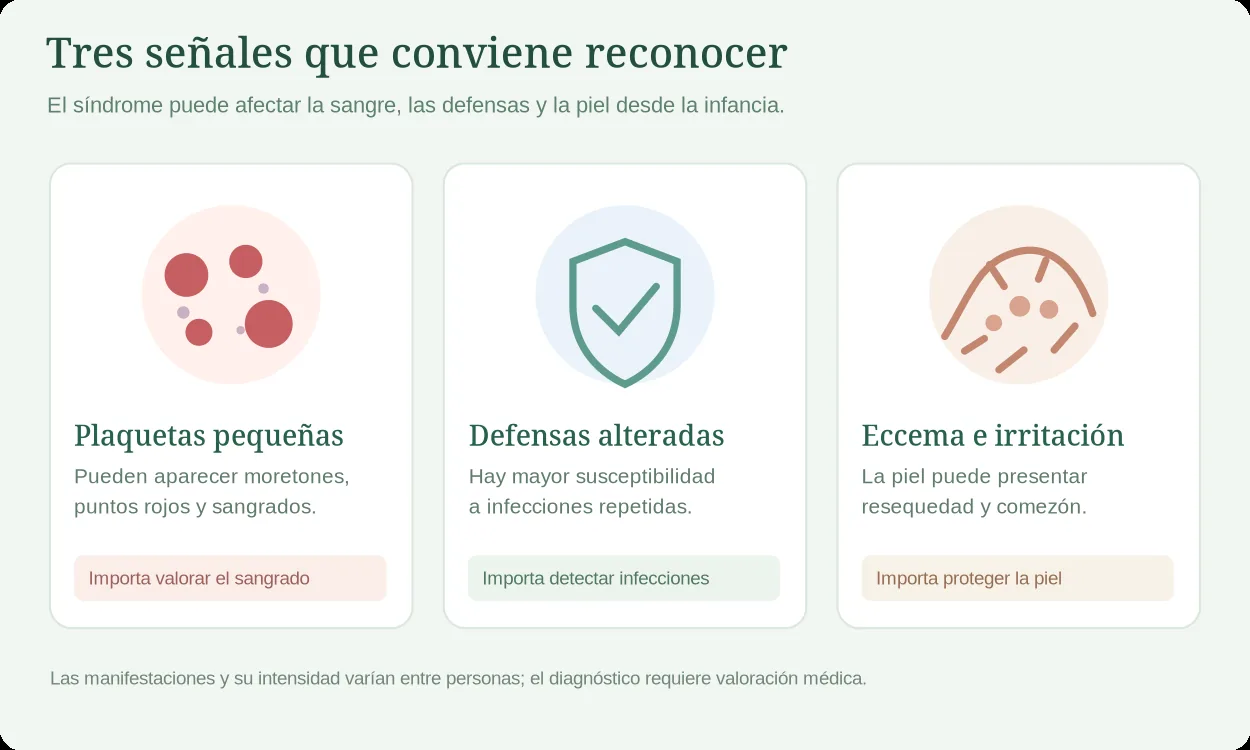
Hay tres grupos de manifestaciones que suelen orientar la sospecha: sangrado fácil, infecciones repetidas y eccema. Pueden aparecer juntos o en momentos distintos y su intensidad puede cambiar con el crecimiento. La presencia de uno solo de estos signos tiene muchas causas posibles; la combinación necesita una valoración cuidadosa.[1][2]
Moretones, pequeños puntos rojos y sangrados
En el síndrome de Wiskott-Aldrich, las plaquetas pueden encontrarse en cantidades reducidas y ser más pequeñas de lo habitual. Esto favorece la aparición de petequias, esos puntitos rojos que parecen pequeñas marcas bajo la piel, y de moretones o áreas de color morado sin un golpe importante. También pueden presentarse sangrados por la nariz o la boca y, en algunos lactantes, sangre en las evacuaciones.[1][3]
El sangrado es una de las manifestaciones que más atención requiere, especialmente cuando es abundante, no se detiene o se acompaña de dolor de cabeza intenso, somnolencia o cambios neurológicos. En esas circunstancias se necesita atención médica inmediata.[3]
Infecciones que vuelven una y otra vez
Las defensas ayudan a identificar y controlar bacterias, virus y hongos. Cuando parte de su funcionamiento está alterado, pueden aparecer infecciones frecuentes del oído, las vías respiratorias o la piel. Algunas personas también presentan infecciones menos comunes que exigen una evaluación por especialistas.[2][3]
Es importante observar la frecuencia, la duración y la gravedad de los episodios, así como si se requieren hospitalizaciones o tratamientos prolongados. Un resfriado aislado o unas cuantas infecciones habituales de la infancia no permiten diagnosticar este síndrome.[3]
Eccema, comezón y piel irritada
El eccema puede producir áreas secas, enrojecidas y con mucha comezón, similares a las que aparecen en la dermatitis atópica. Al rascarse, la piel se lastima con facilidad y puede quedar más expuesta a infecciones. Su presencia junto con sangrados o infecciones recurrentes es un dato que el personal de salud tendrá en cuenta.[1][3]
¿Por qué aparece y a quién puede afectar?
La condición se relaciona con el cromosoma X, uno de los cromosomas que contienen información genética. Por esa razón afecta principalmente a niños y hombres, aunque existen situaciones poco frecuentes en las que también pueden presentarse manifestaciones en mujeres. En algunas familias se identifica una variante heredada y en otras aparece por primera vez sin antecedentes conocidos.[2][3]
Comprender el origen genético permite orientar las pruebas del paciente y, cuando corresponde, ofrecer asesoramiento a la familia. Una persona puede tener una alteración relacionada con el gen WAS y presentar síntomas de distinta intensidad, de modo que el nombre del síndrome por sí solo no describe todas las necesidades de atención.[3]
La enfermedad es poco frecuente, pero conocer sus señales evita que la combinación de plaquetas bajas, eccema e infecciones repetidas pase inadvertida durante mucho tiempo. Por ejemplo, cuando un bebé presenta petequias persistentes y cuadros infecciosos inusualmente graves, el pediatra puede considerar estudios para descartar un problema inmunológico o hematológico.[3]
¿Qué sucede en el sistema inmunitario?
El sistema inmunitario funciona como una red de células y mensajes que identifica microorganismos y coordina la respuesta del organismo. Entre sus protagonistas se encuentran los linfocitos, células que ayudan a reconocer agentes extraños y a organizar las defensas frente a ellos.[2][3]
En el síndrome de Wiskott-Aldrich, una proteína de las células inmunitarias puede funcionar de manera deficiente. Por ello, algunas de esas células tienen dificultades para comunicarse o reaccionar adecuadamente. La enfermedad también puede alterar la forma en que las defensas controlan la inflamación, lo cual ayuda a explicar que algunas personas desarrollen enfermedades autoinmunes, en las que el organismo reacciona contra sus propios tejidos.[3]
Esta relación inmunológica explica que los investigadores del siglo pasado se interesaran por observar si era posible modificar ciertas respuestas de las células de defensa. En ese contexto comenzó a estudiarse el factor de transferencia, muchos años antes de que se conocieran con detalle las alteraciones genéticas de este síndrome.[4][5]
¿Qué relación tiene el factor de transferencia con el síndrome?
El término factor de transferencia se utilizó históricamente para describir preparaciones obtenidas a partir de células inmunitarias y estudiadas por su posible capacidad de influir en determinadas respuestas celulares. Algunas investigaciones se enfocaron en personas cuyas defensas no respondían de manera habitual, como quienes vivían con el síndrome de Wiskott-Aldrich.[4][6]
Los posibles beneficios que despertaron interés se relacionaban con la actividad de ciertos linfocitos, la respuesta frente a infecciones y, en algunas observaciones, cambios favorables en el eccema y otros síntomas. Estos resultados se investigaron en grupos pequeños y con preparaciones específicas de la época, por lo que describen un campo de estudio histórico y una respuesta que no fue igual para todas las personas.[4][5]
Una de las preguntas que motivó aquellas investigaciones era si una respuesta inmunitaria modificada podía acompañarse de una mejor evolución cotidiana. Para una familia que convive con infecciones frecuentes, la posibilidad de reducir episodios o mejorar el bienestar era especialmente relevante. Sin embargo, al interpretar cualquier mejoría también debe considerarse que los síntomas pueden cambiar espontáneamente, que el paciente recibe otros cuidados y que un resultado favorable en una prueba de laboratorio tiene un significado distinto al de una mejoría clínica sostenida.[4][5]
¿Por qué se estudiaba la respuesta celular?
En varios trabajos se midió la capacidad de las células de defensa para reaccionar ante sustancias o estímulos utilizados en pruebas inmunológicas. Este tipo de observaciones ayuda a comprender qué funciones se estaban estudiando, aunque por sí solo no permite saber cuántas infecciones se evitaron, si disminuyeron los sangrados o si cambió la evolución general de la enfermedad.[4][6]
Además, los extractos empleados en aquellas investigaciones no deben confundirse automáticamente con otras preparaciones de diferente origen, composición o forma de administración. Cuando se habla de un beneficio observado en un artículo antiguo, importa conocer exactamente qué recibieron sus participantes.[4][6]
Cómo puede influir en la vida de un niño y su familia
El síndrome puede afectar aspectos cotidianos que a primera vista parecen independientes. Un niño quizá necesite visitas médicas más frecuentes por infecciones de oído, revisión de la piel por brotes de eccema y seguimiento de las plaquetas por moretones o sangrados. Estas necesidades pueden influir en la asistencia a clases, las actividades físicas y la tranquilidad de quienes lo cuidan.[1][3]
Las familias suelen aprender a reconocer signos de infección, registrar los episodios relevantes y compartir información entre pediatría, inmunología y hematología. El objetivo de ese seguimiento es comprender cómo se comporta la enfermedad en esa persona y tomar decisiones ajustadas a su situación.[3][10]
También tiene importancia el bienestar emocional: convivir con una condición poco común puede generar incertidumbre y preguntas sobre la escuela, la convivencia con otros niños y el futuro. Recibir explicaciones claras y contar con profesionales familiarizados con la enfermedad ayuda a organizar los cuidados y resolver dudas de manera oportuna.[3]
¿Cómo se detecta el síndrome de Wiskott-Aldrich?
La evaluación suele comenzar con la historia clínica, la revisión de la piel y los antecedentes de infecciones y sangrados. Un análisis de sangre puede mostrar una cantidad reducida de plaquetas y un tamaño plaquetario menor de lo esperado. Según el caso, el médico solicita estudios de las defensas y pruebas genéticas que permitan confirmar el diagnóstico.[3]
El diagnóstico es especialmente importante porque existen otras enfermedades que también pueden producir plaquetas bajas, eccema o infecciones recurrentes. La interpretación requiere integrar el conjunto de síntomas y pruebas, con la participación de especialistas en inmunología, hematología y genética.[3]
Cuando se identifica una variante en el gen WAS, el equipo médico puede explicar sus implicaciones y valorar si resulta pertinente estudiar a otros familiares. El seguimiento comienza desde las primeras sospechas cuando hay señales de sangrado importante o infección grave.[3]
Qué observar y comentar durante el seguimiento
Cuando existe una sospecha de Wiskott-Aldrich o un diagnóstico confirmado, los pequeños detalles de la vida cotidiana pueden dar información valiosa a los especialistas. La frecuencia de las infecciones, el tiempo que duran y el lugar donde se presentan ayudan a reconstruir la historia de las defensas. También resulta útil mencionar sangrados que parecen leves, como hemorragias nasales repetidas, manchas nuevas en la piel o encías que sangran con facilidad.[1][3]
Los cambios en la piel merecen un seguimiento similar. La comezón persistente puede afectar el descanso y favorecer que un niño se rasque hasta lastimarse. Si aparecen costras, dolor o secreción, el personal médico puede valorar si existe una infección sobreañadida. Esta observación importa porque el eccema suele convivir con otras manifestaciones de la enfermedad y las necesidades de atención pueden variar con el tiempo.[2][3]
En la escuela y en casa, muchas decisiones dependen del riesgo individual de sangrado y de infecciones. Por eso conviene que los adultos responsables tengan información clara sobre las señales que justifican una consulta y sobre las recomendaciones dadas por el equipo tratante. La convivencia, el juego y las actividades escolares pueden organizarse con mayor seguridad cuando la familia y los profesionales comparten criterios adaptados al niño.[3]
También es útil preguntar qué pruebas se repetirán, qué aspectos se vigilan en cada consulta y cómo pueden cambiar los cuidados conforme el paciente crece. El seguimiento de las plaquetas, la salud de la piel, las infecciones y las posibles manifestaciones autoinmunes se entiende mejor cuando cada evaluación se relaciona con la situación clínica concreta. Esta comunicación aporta continuidad a la atención y permite a las familias reconocer avances o dificultades sin depender de una sola cifra de laboratorio.[3][10]
Finalmente, es razonable que surjan preguntas sobre la evolución futura, la herencia genética y los tratamientos disponibles. Plantearlas desde las primeras consultas permite organizar el acompañamiento y comprender el motivo de cada decisión médica. La enfermedad puede expresarse de maneras distintas entre personas, incluso dentro de una misma familia, por lo que la información individual es especialmente importante.[3][10]
¿Qué encontraron los estudios del factor de transferencia?
Las publicaciones de las décadas de 1970 aportaron algunas de las primeras observaciones humanas sobre factor de transferencia y síndrome de Wiskott-Aldrich. Para comprenderlas, conviene considerar el número de participantes, los cambios que registraron los investigadores y la manera en que se compararon los resultados.[4][5]
Doce pacientes y mejoría clínica descrita en siete
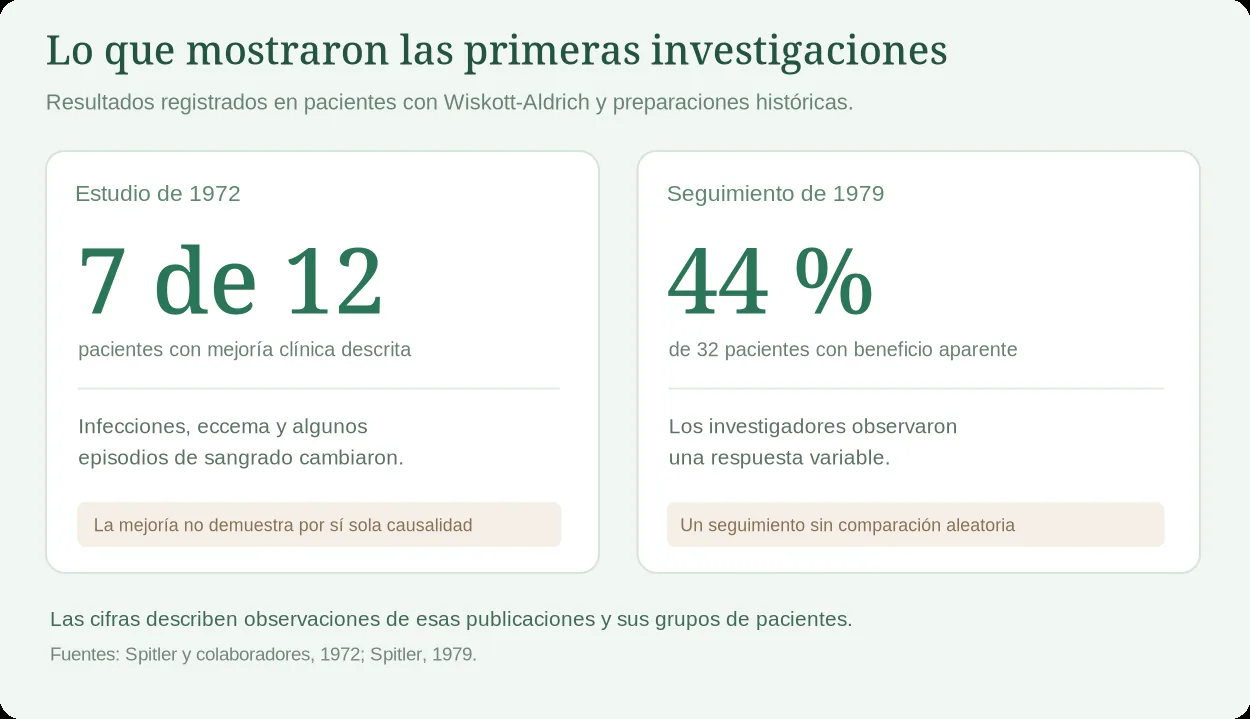
Un grupo de investigadores publicó la experiencia de 12 personas con el síndrome. Después de recibir factor de transferencia, se describió mejoría clínica en siete. En algunos casos se observaron menos infecciones, disminución del eccema y cambios en el tamaño del bazo. Los autores también mencionaron menos sangrados en tres de los diez pacientes que tenían ese problema.[4]
El propio equipo advirtió que la enfermedad podía presentar mejorías temporales espontáneas, lo cual impedía atribuir con seguridad todos los cambios a la preparación utilizada. Las pruebas de reactividad inmunitaria fueron favorables en algunos participantes, pero no todas las mediciones mostraron la misma respuesta.[4]
Publicaciones breves sobre inmunodeficiencias
La literatura de ese año incluye un artículo de C. Griscelli sobre terapia con factor de transferencia en inmunodeficiencia. Su registro en PubMed contiene el título y términos de clasificación relacionados con Wiskott-Aldrich, pero no ofrece resumen; por ello no permite reconstruir con fiabilidad cuántos participantes hubo ni atribuirle una tasa de éxito.[7]
Otro trabajo de 1975 describió a cuatro personas con diferentes condiciones inmunológicas, una de ellas con Wiskott-Aldrich. Los autores señalaron cambios en pruebas de respuesta de los linfocitos y beneficio en ese caso particular. La diversidad de diagnósticos impide tratar a las cuatro personas como un ensayo específico del síndrome.[6]
Seguimiento de 32 personas
Una publicación posterior examinó la experiencia de 32 pacientes que recibieron factor de transferencia de un mismo laboratorio. Se comunicó beneficio clínico aparente en el 44 % y se observó una relación entre ciertas respuestas inmunológicas y la mejoría registrada. También se analizó la supervivencia de los participantes.[5]
Estos resultados ofrecieron información sobre un grupo mayor, aunque se trataba de un seguimiento sin una comparación aleatoria que permitiera separar con seguridad el efecto de la preparación de otras diferencias entre pacientes. Los propios datos mostraban que la respuesta fue variable, incluso dentro de una misma enfermedad.[5]
¿Qué significan esos resultados para las familias?
Las observaciones históricas ayudan a entender por qué el factor de transferencia llamó la atención de investigadores interesados en las inmunodeficiencias. En algunos participantes se registraron cambios favorables en las pruebas inmunitarias y en síntomas que realmente afectan la vida diaria. Al mismo tiempo, los grupos eran pequeños, las características de los pacientes variaban y faltaban comparaciones rigurosas para establecer la magnitud del efecto.[4][5][6]
También es importante distinguir el tipo de beneficio descrito. Una prueba de laboratorio puede mostrar que ciertas células reaccionaron de manera diferente. Esto tiene valor para la investigación, pero las familias necesitan saber si hubo menos infecciones graves, menor riesgo de hemorragias, menos hospitalizaciones o una mejor evolución a largo plazo. Esas preguntas requieren estudios clínicos diseñados específicamente para responderlas.[4][5]
Un ejemplo de esa necesidad de comparación apareció en 1975, cuando la mejoría de verrugas observada inicialmente en un niño con Wiskott-Aldrich no se confirmó después en un ensayo aleatorizado con 30 personas que tenían verrugas. El ensayo no evaluó la evolución global del síndrome, pero muestra por qué una observación prometedora necesita confirmarse con estudios comparativos.[8]
Otra publicación de 1975 describió a una persona de 18 años con este síndrome que había recibido factor de transferencia y posteriormente desarrolló un linfoma. El reporte documentó mejoría clínica previa, aunque la aparición del linfoma no se evitó. Este caso no permite establecer que el extracto causara el cáncer, y tampoco respalda afirmar que protegía frente a esa complicación.[9]
Actualmente resulta esencial reconocer el nombre y origen de cada preparación histórica. El hecho de que dos productos compartan la expresión «factor de transferencia» no demuestra que contengan lo mismo ni que produzcan resultados equivalentes. De forma similar, los hallazgos en personas con inmunodeficiencia genética no pueden aplicarse automáticamente a personas sanas o a otras enfermedades.[4][6]
¿Cómo se atiende actualmente esta enfermedad?
La atención ha cambiado mucho desde los primeros estudios. Los equipos especializados cuentan con herramientas para vigilar las plaquetas, prevenir o atender infecciones, tratar el eccema y evaluar las alteraciones autoinmunes. En determinadas circunstancias, el trasplante de células madre hematopoyéticas y las terapias génicas forman parte de las posibilidades de tratamiento especializado. Su elección depende de la gravedad, los antecedentes, la edad y la disponibilidad en cada centro.[3][10]
Los controles periódicos permiten identificar complicaciones y ajustar las decisiones médicas. Algunas personas necesitan inmunoglobulinas, atención temprana de infecciones o medidas particulares por el riesgo de sangrado, siempre según la valoración del equipo responsable.[3]
La investigación genética y las nuevas técnicas han ampliado el conocimiento sobre el síndrome. Esto también ayuda a comprender mejor por qué los resultados de trabajos realizados hace medio siglo deben leerse dentro de su contexto histórico.[3][10]
¿Cuándo buscar atención médica?
Los sangrados abundantes o que no se detienen, la sangre en las heces, la fiebre acompañada de un estado general deteriorado y los síntomas neurológicos inesperados requieren atención inmediata. Si hay infecciones repetidas, eccema y moretones frecuentes en un niño, conviene solicitar una valoración pediátrica sin esperar a que aparezcan complicaciones.[1][3]
Las familias con diagnóstico confirmado pueden hablar con su equipo de inmunología y hematología sobre las precauciones apropiadas para la escuela, los juegos, las infecciones y las revisiones periódicas. Las recomendaciones deben adaptarse a las características de cada persona.[3][10]
Preguntas frecuentes sobre el síndrome de Wiskott-Aldrich
¿El síndrome de Wiskott-Aldrich es contagioso?
No. Es una condición genética y no se transmite por compartir objetos, abrazar o convivir con una persona que la tiene.[1][2]
¿Aparece solamente en niños?
Suele manifestarse desde la infancia y afecta principalmente a varones. Algunas personas continúan viviendo con la condición durante la adolescencia y la edad adulta, y existen manifestaciones poco frecuentes en mujeres.[3]
¿Tener eccema significa que un niño tiene este síndrome?
No. El eccema es frecuente y puede deberse a muchas causas. La sospecha aumenta cuando se combina con plaquetas bajas, sangrados o infecciones inusualmente repetidas.[1][3]
¿Por qué aparecen moretones y puntos rojos?
Porque las plaquetas pueden ser menos numerosas y más pequeñas de lo habitual. Estos cambios favorecen pequeños sangrados bajo la piel, que se observan como petequias o moretones.[2][3]
¿Qué beneficios se investigaron del factor de transferencia?
Los estudios históricos describieron cambios en determinadas respuestas inmunitarias y mejorías clínicas en una parte de los pacientes, especialmente respecto de infecciones y eccema. Los resultados fueron variables y requieren interpretarse según el diseño de cada estudio.[4][5]
¿Los resultados de los años setenta se aplican a cualquier factor de transferencia?
No se puede hacer esa equivalencia. Los estudios utilizaron preparaciones determinadas y no demuestran que productos de distinto origen o composición actúen de la misma manera.[4][6]
¿Cómo se confirma el diagnóstico?
La valoración incluye síntomas, estudios de plaquetas, pruebas inmunológicas y, cuando se indica, análisis genético del gen WAS.[3]
Lo que conviene recordar
El síndrome de Wiskott-Aldrich puede afectar simultáneamente el sangrado, las defensas y la piel, de manera que reconocer estas manifestaciones en conjunto facilita su identificación. El seguimiento especializado permite comprender la gravedad en cada persona, atender complicaciones y explorar las opciones actuales disponibles.[1][3]
Los primeros trabajos sobre factor de transferencia forman parte de la historia de la investigación inmunológica de esta enfermedad. Registraron cambios que despertaron interés y preguntas que siguen siendo relevantes para interpretar sus resultados: cuáles fueron las preparaciones estudiadas, qué beneficios se observaron y cómo distinguir una mejoría temporal de un efecto demostrado.[4][5]
Fuentes y referencias consultadas
Las fuentes médicas actuales describen la enfermedad y su atención; los estudios históricos ayudan a comprender qué se investigó sobre el factor de transferencia y cuáles son sus limitaciones.
- GARD, National Institutes of Health. Síndrome de Wiskott-Aldrich. Resumen en español de síntomas, origen genético y atención. Consultar fuente.
- MedlinePlus Genetics. Wiskott-Aldrich syndrome. Manifestaciones, plaquetas pequeñas, eccema e inmunodeficiencia. Consultar fuente.
- Chandra S. y colaboradores. WAS-Related Disorders. GeneReviews, revisión del 26 de febrero de 2026. Características clínicas, diagnóstico y estrategias actuales de atención. Consultar fuente.
- Spitler LE y colaboradores. The Wiskott-Aldrich Syndrome: Results of Transfer Factor Therapy. Journal of Clinical Investigation, 1972. Serie clínica de 12 pacientes y sus resultados. Consultar fuente.
- Spitler LE. Transfer factor therapy in the Wiskott-Aldrich syndrome: Results of long-term follow-up in 32 patients. American Journal of Medicine, 1979. Seguimiento histórico de 32 pacientes. Consultar fuente.
- Ballow M y colaboradores. Transfer factor therapy: evidence for nonspecificity. Birth Defects Original Article Series, 1975. Cuatro pacientes con inmunodeficiencias distintas, uno con Wiskott-Aldrich. Consultar fuente.
- Griscelli C. Transfer factor therapy in immunodeficiency. Birth Defects Original Article Series, 1975. Referencia histórica indexada sin resumen disponible en PubMed. Consultar fuente.
- Stevens DA y colaboradores. Randomized trial of transfer factor treatment of human warts. Clinical and Experimental Immunology, 1975. Ensayo posterior a observaciones iniciales, con resultados no confirmatorios. Consultar fuente.
- Sellars WA y South MA. Wiskott-Aldrich syndrome with 18-year survival. Treatment with transfer factor. American Journal of Diseases of Children, 1975. Reporte de caso con mejoría inicial y aparición posterior de linfoma. Consultar fuente.
- How I treat Wiskott-Aldrich syndrome. Blood, 2025. Revisión de atención y decisiones especializadas. Consultar fuente.
Contenido informativo para público general. Las situaciones de sangrado o infección y las decisiones sobre estudios y tratamientos requieren valoración profesional. Actualización editorial: noviembre de 2026.